[evergreen] Pneumocystis jirovecii: la polmonite che rivela un’immunodeficienza
La polmonite da Pneumocystis jirovecii ha un primato difficile da contestare: è la malattia che ha fatto capire al mondo che qualcosa di nuovo stava succedendo. Nell’estate del 1981, quando i Centers for Disease Control americani descrissero cinque giovani uomini di Los Angeles con una polmonite causata da un organismo che fino ad allora si vedeva solo nei pazienti gravemente immunodepressi, la parola AIDS non esisteva ancora. Esisteva quella polmonite, la PCP. Da sola bastava a dire che il sistema immunitario di quei pazienti era crollato.
Quarantacinque anni dopo la storia è cambiata, ma non è finita. La terapia antiretrovirale ha svuotato i reparti di malati di PCP con HIV. Nello stesso tempo la PCP è diventata un problema sempre più frequente in chi riceve un trapianto, in chi fa chemioterapia, in chi assume cortisonici per una malattia autoimmune. La malattia si è spostata, non è scomparsa.
E resta un caso clinico che vale la pena conoscere, perché insegna una lezione semplice: quando un paziente immunodepresso ha dispnea, tosse secca e una radiografia quasi normale, il ragionamento non si ferma alla radiografia.
Un fungo travestito da protozoo
Per quasi un secolo Pneumocystis è stato classificato come protozoo. La ragione era onesta e sbagliata: si colorava come un protozoo, non cresceva sui terreni di coltura dei funghi e non aveva una parete cellulare riconoscibile. Nel 1909 Carlos Chagas lo aveva visto nei polmoni di cavie da laboratorio e lo aveva scambiato per una forma di Trypanosoma; nel 1912 i coniugi Delanoë lo battezzarono Pneumocystis carinii. Bisogna aspettare gli anni Ottanta e poi la biologia molecolare per capire che il genoma raccontava un’altra storia.
Le sequenze del gene per l’RNA ribosomiale collocano l’organismo tra i funghi ascomiceti, nel gruppo dei Taphrinomycotina, vicino a lieviti come Schizosaccharomyces pombe. Nel 1999 la specie umana ha preso il nome definitivo di Pneumocystis jirovecii, in onore del parassitologo ceco Otto Jírovec, mentre P. carinii è rimasto il nome della specie che infetta i ratti. Non è un dettaglio da tassonomi: da quella riclassificazione discendono due conseguenze pratiche che si vedono in corsia ogni giorno.
La prima è che la parete del fungo non contiene ergosterolo, il bersaglio degli antimicotici azolici. La seconda è che il beta-D-glucano, un componente della parete di molti funghi, diventa un marcatore sierico utile proprio perché Pneumocystis ne produce molto. Il paradosso terapeutico lo ha riassunto il CDC con una frase secca: la PCP si cura con un antibiotico, mentre gli antimicotici non funzionano.
TIP. Se vi sembra strano che un fungo si curi con un antibiotico, il motivo è che il trimethoprim-sulfametossazolo non attacca la parete fungina ma blocca la sintesi dell’acido folico, un passaggio metabolico che Pneumocystis non sa aggirare. Funziona per caso, non per disegno.
Come vive nell’alveolo
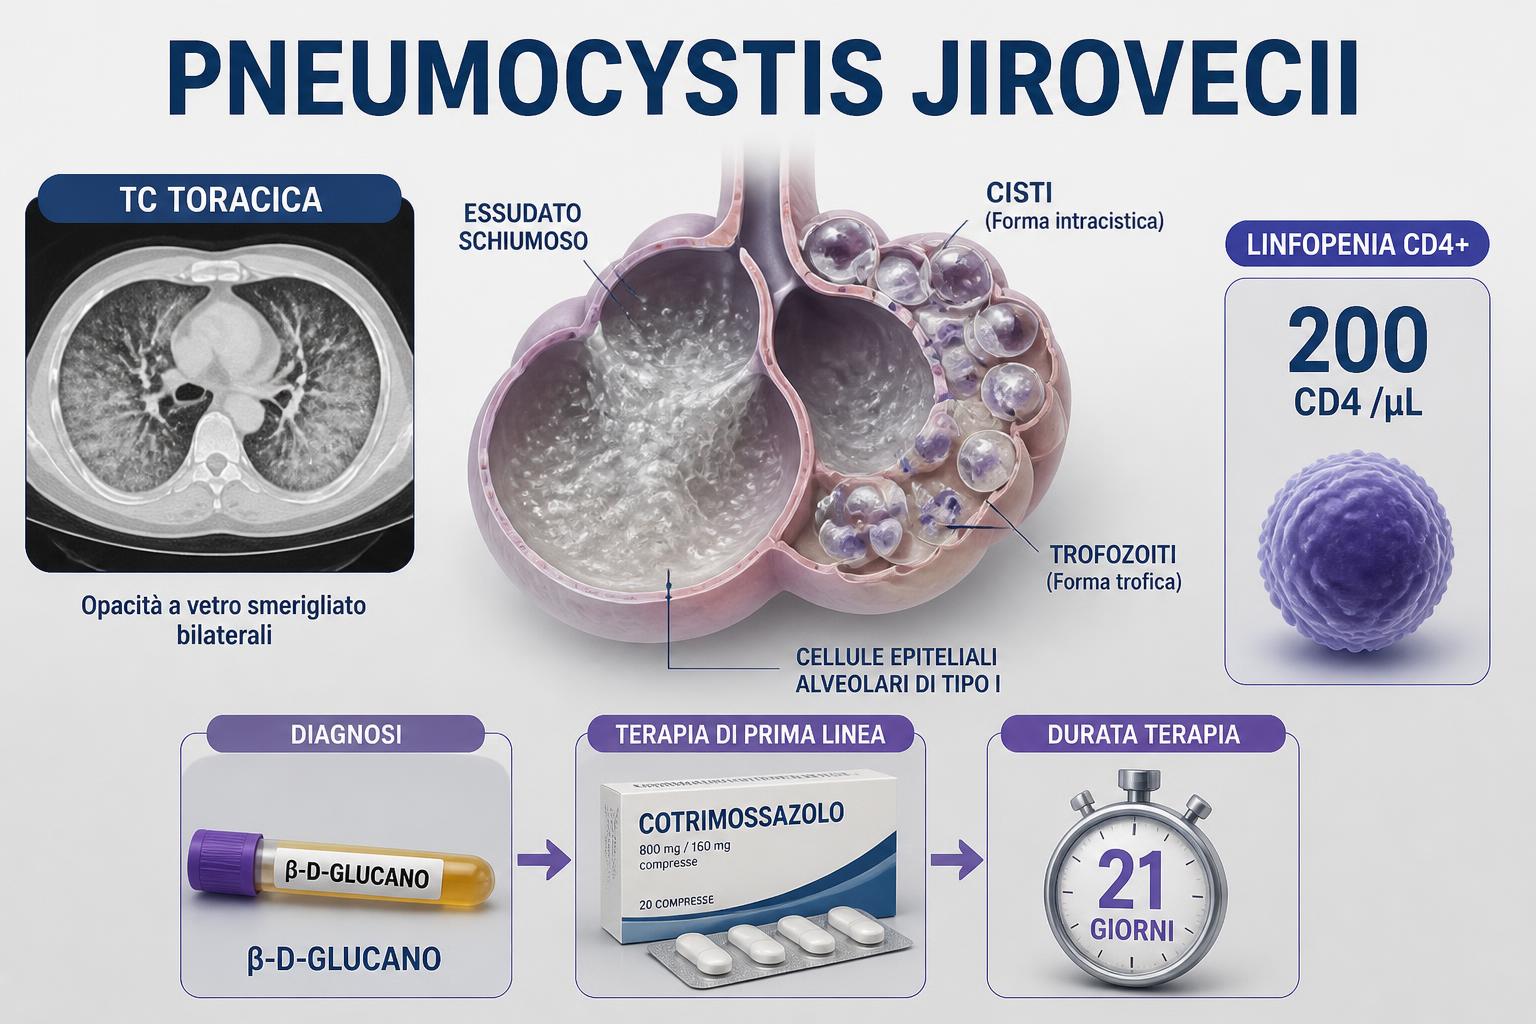
Il ciclo vitale è semplice e ancora in parte discusso: una forma trofica, cioè un trofozoita che aderisce alle cellule epiteliali dell’alveolo, accanto a una forma cistica con parete spessa che contiene fino a otto corpi intracistici. Le due forme convivono nel polmone: la forma cistica è quella che resiste meglio nell’ambiente e che si ritrova negli espettorati.
L’adesione all’epitelio alveolare non è un dettaglio ornamentale: è il meccanismo con cui il fungo danneggia la barriera e richiama le cellule infiammatorie. Il risultato è un essudato schiumoso, ricco di proteine e detriti cellulari, che riempie gli alveoli. È lo stesso quadro che si vede alla TC come vetro smerigliato bilaterale. Spiega perché l’ipossiemia possa essere grave con una radiografia che sembra quasi pulita.
Pneumocystis non si coltiva in modo routinario: non cresce sui terreni standard e richiede sistemi complessi con cellule feeder, roba da laboratorio di ricerca. Questa incapacità di coltivarlo ha pesato sulla storia della diagnosi, perché ha spostato tutto il peso sulla microscopia e poi sulla PCR. Lo stesso motivo per cui, ancora oggi, la diagnosi definitiva richiede un campione respiratorio e non un tampone qualsiasi.
Come si trasmette
Fino agli anni Ottanta si pensava che la PCP fosse una riattivazione di un’infezione latente contratta nell’infanzia. La visione moderna è più complessa e più fastidiosa: il reservoir è esclusivamente umano, la trasmissione avviene per via aerea da persona a persona e le forme di colonizzazione asintomatica contano. Il CDC lo dice senza giri di parole: adulti sani possono portare il fungo nei polmoni senza sintomi e trasmetterlo a chi ha le difese abbassate.
La conseguenza pratica è che la PCP non si previene con l’isolamento del malato, ma con la profilassi farmacologica di chi è a rischio. Gli studi sui focolai ospedalieri, in reparti trapiantologici e oncoematologici, hanno mostrato catene di trasmissione tra pazienti. Questo ha cambiato le raccomandazioni di controllo delle infezioni in alcune strutture. Nella gran parte dei casi, però, l’infezione arriva da esposizioni comunitarie che non si possono tracciare.
La trasmissione verticale e quella da materiale biologico sono descritte ma rare. Le forme extrapolmonari, che coinvolgono linfonodi, milza, fegato e midollo, restano sotto il 3% dei casi e si vedono soprattutto nei pazienti con malattia avanzata.
Chi rischia davvero
Il numero che tutti ricordano è 200 CD4 per microlitro. Sotto quella soglia, o sotto il 14% dei linfociti, il rischio di PCP in una persona con HIV diventa concreto, ed è il motivo per cui la profilassi si comincia lì. Ma la soglia dei CD4 racconta solo metà della storia. La metà che negli ultimi vent’anni è cresciuta di più è l’altra.
I gruppi a rischio non HIV includono i trapiantati di organo solido e di midollo, i pazienti con neoplasie ematologiche e in particolare quelli trattati per leucemia linfatica cronica o linfoma, chi assume corticosteroidi a lungo termine o a dosi elevate, i pazienti in terapia con inibitori del TNF e altri biologici, i malnutriti e i neonati prematuri. Il denominatore comune è un difetto dell’immunità cellulo-mediata, cioè dei linfociti T, che è la difesa che tiene a bada un fungo che vive negli alveoli.
Il punto clinico più importante è che la PCP non HIV è più difficile da riconoscere. Il paziente non ha la storia di HIV che accende la lampadina, la dispnea progredisce in pochi giorni invece che in settimane. La radiografia può essere normale nel 20-30% dei casi. Molti di questi pazienti ricevono prima una diagnosi di polmonite batterica, un ciclo di antibiotici e solo dopo, quando non migliorano, la bronchoscopia.
TIP. In un paziente immunodepresso con dispnea e saturazione che cala sotto sforzo, la radiografia del torace normale non esclude la PCP. La TC ad alta risoluzione e la gasometria contano più del torace in due proiezioni. Il beta-D-glucano aiuta a orientare mentre si aspetta la microbiologia.
I sintomi: due malattie sotto lo stesso nome
Nella forma associata all’HIV il quadro è subdolo e lento. La dispnea compare da settimane, all’inizio solo sotto sforzo, poi anche a riposo; la tosse è secca e non produttiva; la febbre è modesta e serale; l’auscultazione è sorprendentemente povera rispetto alla gravità dell’ipossiemia. Il paziente cammina, parla, sembra meno grave di quanto sia. La saturazione crolla appena sale le scale.
Nella forma non HIV la cronologia si comprime. La dispnea progredisce in giorni, la febbre è più alta, l’insufficienza respiratoria può precipitare e il paziente arriva in terapia intensiva prima che la diagnosi sia chiara. Le casistiche mostrano mortalità più alte, degenze più lunghe e più insufficienza respiratoria rispetto ai pazienti con HIV, non perché il fungo sia diverso ma perché la diagnosi arriva più tardi.
Il segno laboratoristico che accomuna le due forme è l’ipossiemia con gradiente alveolo-arterioso aumentato. Può esserci pneumotorace spontaneo, soprattutto nelle forme con cisti subpleuriche. La sua comparsa in un paziente immunodepresso deve far pensare alla PCP anche quando il quadro respiratorio sembra migliorato.
Come si diagnostica
La prima mossa è l’imaging. La radiografia mostra infiltrati interstiziali bilaterali e per ilari, ma nel 20-30% dei casi è normale. La TC ad alta risoluzione è più sensibile: il pattern tipico è a vetro smerigliato diffuso e simmetrico, con cisti e pneumatoceli. Una TC normale ha un valore predittivo negativo alto, tanto che molti la usano per escludere la malattia.
La conferma richiede un campione respiratorio. L’espettorato indotto è il primo passo, ma la sensibilità è limitata e un risultato negativo non chiude la partita: in quel caso si va al lavaggio bronco-alveolare, che ha sensibilità molto più alta. La colorazione di Grocott-Gomori con argento metenamina mette in evidenza le pareti cistiche, l’immunofluorescenza diretta con anticorpi monoclonali è più sensibile. La PCR è oggi considerata il riferimento per la diagnosi eziologica.
La PCR ha però il difetto delle tecniche troppo sensibili: può positivizzarsi anche in persone colonizzate, senza malattia. La lettura va fatta insieme al quadro clinico, all’imaging e ai marcatori. Il beta-D-glucano sierico è utile ma non specifico, perché sale anche nelle altre infezioni fungine e in alcune condizioni non infettive; la latticodeidrogenasi elevata è un indizio ancora più aspecifico, legato al danno cellulare polmonare.
Una nota che vale per la pratica: la PCP è una diagnosi che si sospetta e si tratta prima della conferma. Se il quadro è compatibile, il paziente è immunodepresso e l’ipossiemia è sproporzionata rispetto all’imaging, la terapia empirica parte subito, mentre si organizza la broncoscopia. Aspettare la microbiologia in un paziente che si desatura è un lusso che non sempre si può permettere.
La terapia e il paradosso del cotrimossazolo
La prima scelta è il trimethoprim-sulfametossazolo ad alte dosi, 15-20 mg/kg al giorno di trimetoprim divisi in tre o quattro somministrazioni, per 21 giorni. Si può dare per bocca o per vena. Nei pazienti con HIV avanzato gli effetti collaterali sono frequenti: rash, neutropenia, epatite, febbre. La durata non è negoziabile, perché le cisti persistono nel polmone per settimane e un ciclo corto lascia la porta aperta alla recidiva.
Il cortisone non è un optional nei casi ipossiemici. Quando la PaO2 scende sotto i 70 mmHg in aria ambiente, o il gradiente alveolo-arterioso supera i 35 mmHg, si aggiunge prednisone a dosi decrescenti per 21 giorni. Il motivo è che la maggior parte del danno polmonare nella PCP non viene dal fungo ma dall’infiammazione che il sistema immunitario scatena contro di lui: spegnere quella risposta migliora la sopravvivenza. Lo ha dimostrato negli anni Novanta uno dei trial più citati della storia dell’AIDS.
TIP. Il cortisone si dà solo nella PCP con ipossiemia significativa. Nei pazienti con PaO2 normale non serve. In chi non ha HIV la decisione va pesata caso per caso perché le prove sono meno solide.
Le alternative esistono per chi non tollera i sulfamidici: trimetoprim più dapsone, clindamicina più primaquina, pentamidina endovena, atovaquone nelle forme lievi. La pentamidina è efficace ma tossica, con danno renale acuto, ipotensione e ipoglicemia tra gli effetti più temuti. Nelle donne in gravidanza e nei neonati le scelte vanno discusse con uno specialista, perché le opzioni sono poche e i dati limitati.
Nei pazienti con HIV c’è un ultimo passaggio che cambia la prognosi: la terapia antiretrovirale va iniziata entro due settimane dalla diagnosi di PCP, non dopo la guarigione dell’episodio. Il motivo è che la ricostituzione immunitaria riduce le recidive e la mortalità. Il rischio di sindrome infiammatoria da ricostituzione si gestisce, non si evita rinviando la cura. Chi vuole capire come si è arrivati a questa sequenza può leggere la storia dell’HIV dalle prime terapie ai regimi attuali.
La profilassi che ha cambiato l’epidemia
La profilassi è il capitolo che ha avuto l’impatto più grande. Nelle persone con HIV si comincia il cotrimossazolo quando i CD4 scendono sotto 200 per microlitro. Si continua finché la terapia antiretrovirale non porta i CD4 sopra 200 per almeno tre mesi. Si sospende anche in chi ha già avuto un episodio di PCP, indipendentemente dal conteggio, perché la recidiva è frequente.
Nei trapiantati la profilassi parte dal giorno del trapianto e dura in genere da sei a dodici mesi, con durate più lunghe nei pazienti che ricevono terapie immunosoppressive potenziate o che hanno avuto episodi di rigetto. Nei pazienti ematologici si segue lo stesso principio durante la fase di neutropenia e di linfopenia profonda. Nei pazienti reumatologici che assumono cortisonici ad alte dosi o biologici la decisione dipende dal dosaggio e dalla durata della terapia.
Il cotrimossazolo non è comodo: interazioni, allergie, tossicità midollare. Nei pazienti fragili la bilancia tra beneficio e rischio va pesata. Le alternative per la profilassi sono la dapsone, la pentamidina per via inalatoria e l’atovaquone. La pentamidina inalatoria è meno efficace, ma in chi non tollera i sulfamidici resta un’opzione concreta.
Quanto è diffusa, quanto è letale
I numeri esatti sono difficili da avere perché in molti Paesi la PCP non è a notifica obbligatoria: negli Stati Uniti non esiste una sorveglianza nazionale. Il CDC stima 10.590 ricoveri per PCP nel 2017, un dato che fotografa un fenomeno ancora rilevante. Circa il 30-40% delle persone che sviluppano la malattia ha un’infezione da HIV. La restante parte è fatta di pazienti immunodepressi per altre ragioni.
La mortalità dipende dal contesto. Nei pazienti con HIV trattati la mortalità ospedaliera si aggira intorno al 10-15% e sale nelle forme con insufficienza respiratoria grave. Nei pazienti non HIV le casistiche riportano valori più alti, con stime che superano il 40% e in alcune serie arrivano al 50%, soprattutto quando la diagnosi è tardiva e il paziente arriva già intubato.
Il quadro epidemiologico è quindi a due velocità. Nei Paesi ricchi la PCP da HIV è diventata una malattia rara nei reparti di infettive, ma è cresciuta nei reparti di ematologia e trapianti. Nei Paesi a basse risorse, dove l’accesso alla terapia antiretrovirale e alla profilassi è irregolare, resta una delle cause più comuni di morte nei pazienti con HIV. È il motivo per cui la PCP è ancora oggi, nel 2026, un test da fare subito quando una persona senza diagnosi di HIV arriva con una polmonite interstiziale e linfociti bassi. Un articolo che spiega come si presenta la polmonite nella popolazione generale aiuta a capire la differenza.
Vale la pena aggiungere un dettaglio che riguarda la prevenzione ambientale. Non esiste un vaccino e non esiste una misura di sanità pubblica che elimini il fungo dall’ambiente, perché è ubiquo e vive nell’uomo. La prevenzione è tutta farmacologica e organizzativa: identificare i pazienti a rischio, prescrivere la profilassi, non sospenderla troppo presto e sorvegliare i reparti dove i pazienti immunodepressi si incontrano. Nelle strutture trapiantologiche questo significa anche percorsi separati e attenzione alla ventilazione, perché i focolai nosocomiali sono descritti e non sono un’ipotesi teorica.
Per chi vuole collocare la PCP nel quadro più ampio delle infezioni da funghi, dalla candidosi alle criptococcosi, la guida alle infezioni fungine offre la mappa completa, con le differenze tra lieviti, muffe e funghi atipici come questo.
Domande frequenti
La polmonite da Pneumocystis è contagiosa?
Sì, si trasmette per via aerea da persona a persona, ma non è una malattia che si prende in autobus. Il fungo è diffuso e molte persone sane lo ospitano senza sintomi; il rischio riguarda chi ha un sistema immunitario compromesso, in particolare per difetti dell’immunità cellulo-mediata. Per questo la prevenzione si fa con i farmaci nei soggetti a rischio, non con l’isolamento dei malati.
Si può prendere Pneumocystis senza avere l’HIV?
Sì, ed è una parte crescente dei casi. Trapiantati, pazienti ematologici, persone in terapia con cortisonici a lungo termine o con farmaci biologici e pazienti malnutriti rappresentano oggi una quota importante. In questi pazienti la malattia è spesso più rapida e più grave, perché la diagnosi arriva più tardi.
Qual è il test più affidabile?
La PCR su un campione respiratorio, di solito espettorato indotto o lavaggio bronco-alveolare, è il test con la resa diagnostica più alta. Il beta-D-glucano sierico è utile come supporto ma non è specifico. La radiografia da sola non basta perché può essere normale in una quota significativa di casi. La diagnosi definitiva resta microbiologica o istologica.
Quanto dura la terapia?
Ventuno giorni con trimethoprim-sulfametossazolo, per bocca o per vena a seconda della gravità. Nei casi ipossiemici si aggiunge un corticosteroide con riduzione graduale nelle stesse tre settimane. Non si accorcia il ciclo, perché le cisti persistono a lungo nel polmone e un trattamento incompleto favorisce la recidiva.
La profilassi va presa per tutta la vita?
No, dipende dalla causa dell’immunodepressione. Nei pazienti con HIV si sospende quando i CD4 restano sopra 200 per almeno tre mesi con la terapia antiretrovirale. Dopo un trapianto si prosegue per un periodo definito, in genere sei-dodici mesi, mentre nei pazienti con immunodeficienze primitive o terapie immunosoppressive croniche la durata va decisa caso per caso.
Fonti: CDC, Pneumocystis Pneumonia Basics; MSD Manual Professional, Pneumocystis jirovecii Pneumonia; Pneumocystis jirovecii Pneumonia: A Review of Management; linee guida NIH ClinicalInfo sulle infezioni opportunistiche.
⚠️ Questo articolo ha scopo informativo e non sostituisce il parere medico. Consulta sempre il tuo medico per diagnosi e terapie.